アンジェルマン症候群(Angelman syndrome, AS)は、主に神経系に深刻な影響を及ぼす遺伝子疾患の一つです。小頭症や特有の顔貌、重度の知的障害、発語障害、歩行時の失調といった運動障害が特徴として挙げられます。2026年現在も医学的な根本治療法は確立されていませんが、早期発見と適切な支持療法によって患者のQOL(生活の質)を高めるアプローチが続けられています。
本記事では、アンジェルマン症候群の医学的ファクトに基づき、発症の原因や遺伝メカニズム、特徴的な症状、診断基準から日々のケアに欠かせない支持療法まで、最新の医療知見を交えて分かりやすく解説します。
アンジェルマン症候群とは何か?基本定義と発症の背景
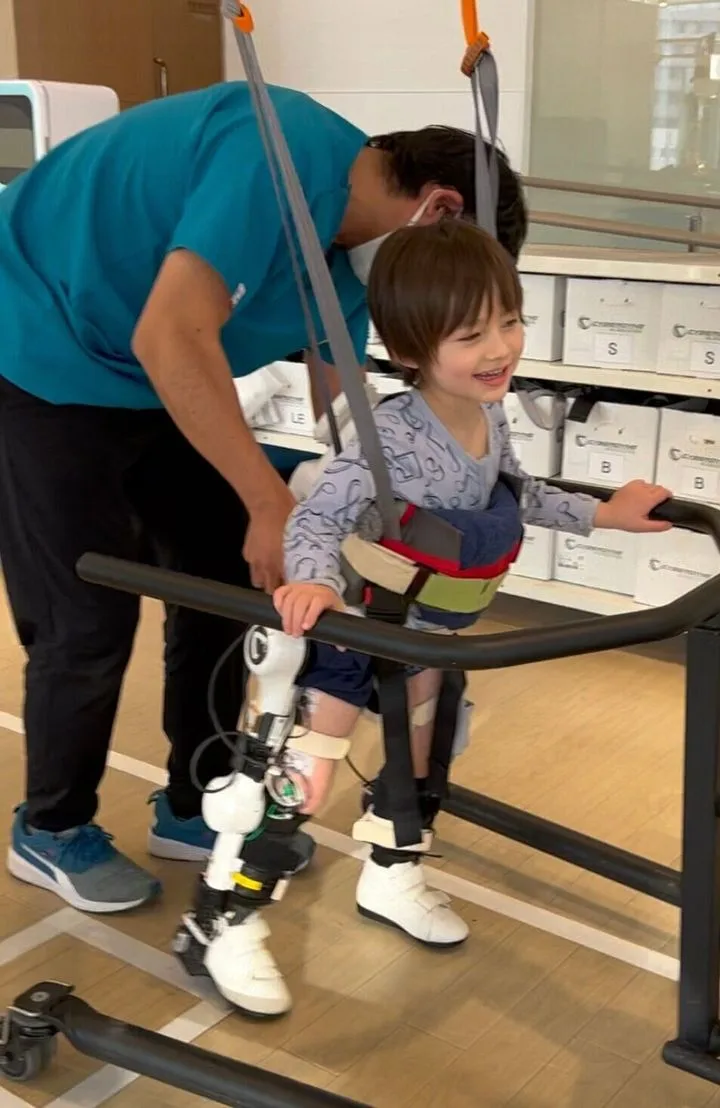
アンジェルマン症候群は、1965年にイギリスの小児科医ハリー・アンジェルマン博士によって初めて報告された疾患です。神経系の発達に重大な遅れをもたらす先天性の疾患であり、一般的に生後1歳前後から症状が顕著になっていきます。
この疾患の大きな臨床的特徴の一つが、常時笑顔を見せるような幸福感の高い表情や行動傾向です。また、発作的な笑い声や興奮しやすい特性、水に対する強い興味を示すことも医学的に広く知られています。健常者と比較して身体的な平均寿命自体は変わらないとされていますが、重度の発達障害や運動失調を伴うため、日常生活全般にわたる手厚いサポートが生涯にわたって必要となります。
アンジェルマン症候群を引き起こす原因と遺伝の仕組み
アンジェルマン症候群の発症メカニズムは、遺伝学的に非常に興味深く、かつ複雑なプロセスを経て引き起こされます。原因の大部分は、15番染色体長腕(15q11-q13)に存在する「UBE3A」という特定の遺伝子の機能異常にあります。
人間は通常、父親と母親の両方から染色体を受け継ぎますが、脳の一部の領域においては、父親由来のUBE3A遺伝子は「ゲノム刷り込み(インプリンティング)」という現象によって不活性化され、母親由来の遺伝子のみが正常に働く仕組みになっています。そのため、母親から受け継いだ15番染色体に何らかの異常や欠損が生じると、脳内でUBE3Aタンパク質が完全に不足し、アンジェルマン症候群の症状を引き起こすことになります。
主な発症要因としては以下の4つのパターンが知られています。
- 母親由来染色体の微小欠失:最も頻度が高く、母親から受け継いだ15番染色体の該当領域が欠損しているケース。
- パターナル・ダイソミー(片親性ダイソミー):両方の15番染色体が父親からコピーされ、母親からの染色体が引き継がれなかったケース。
- 刷り込みセンターの変異:遺伝子のオン・オフを切り替える調節領域に異常が生じ、母親由来であっても遺伝子が不活性化してしまうケース。
- UBE3A遺伝子自体の突然変異:染色体の構造上の欠損はなく、遺伝子内部の変異によってタンパク質が正常に作られないケース。
主な特徴と臨床症状の全体像
アンジェルマン症候群の症状は多岐にわたり、身体的特徴から神経学的異常までさまざまな形で現れます。乳児期には哺乳障害や著しい発達の遅れとして現れ、成長に伴って特徴が明確になります。
| 症状のカテゴリー | 主な臨床的特徴 | 詳細および発現の傾向 |
|---|---|---|
| 身体・顔貌の特徴 | 小頭症、特徴的な顔貌 | 後頭部の平坦化、下顎の突出、歯の間隔が広い、口が大きいなどの顔立ちが見られる。 |
| 神経・発達の障害 | 重度の知的障害、発語障害 | 言語によるコミュニケーションが極めて困難だが、非言語的な意思疎通は発達することが多い。 |
| 運動・歩行の障害 | 失調性歩行、震え(振戦) | 手足をぎこちなく動かす、パペット(操り人形)のような独特の歩行やバランス障害。 |
| 睡眠・行動の特性 | 睡眠障害、多動、常に笑顔 | 睡眠時間が極めて短い、夜間に頻繁に覚醒する、また常に機嫌が良く笑いやすい性格傾向。 |
| 合併症 | てんかん発作 | 幼児期から思春期にかけて高頻度で脳波異常やけいれん発作が見られる。 |
表に示したように、脳波の異常を伴うてんかん発作は多くの患者で発症するため、早期からの神経学的評価が不可欠です。また、睡眠障害は本人だけでなく介護する家族の負担にも直結するため、多角的なアプローチが大切です。
診断プロセスと最新の遺伝子検査
アンジェルマン症候群の診断は、臨床症状の観察からスタートします。発達の遅れ、特有の歩行障害、言葉の出にくさ、そして特徴的な行動パターンや脳波の所見(特異的な徐波律動など)が確認された場合に疑われます。
確定診断においては、分子遺伝学的検査が決定的な役割を果たします。具体的には、メチル化特異的サザン法やFISH法、あるいは次世代シーケンシングを用いた遺伝子解析が行われます。これにより、15番染色体の微小欠失、片親性ダイソミー、刷り込み異常、UBE3A遺伝子の点変異といった具体的な原因を特定することが可能です。正確な遺伝子診断は、将来的な家族計画や遺伝カウンセリングを行う上でも重要な基盤となります。
根本的治療の現状と日々の支持療法の役割
現時点では、アンジェルマン症候群の病態を根本から覆すような特効薬や治療法は確立されていません。しかし、患者が安全で快適な日常生活を送るための「支持療法(サポーティブ・ケア)」は着実に進歩しています。
てんかん発作に対しては、個々の発作型に合わせた抗てんかん薬の投与が行われます。運動機能の維持や関節の拘縮予防には、理学療法(PT)や作業療法(OT)、補装具の活用が極めて有効です。また、発語が困難な特性を補うため、絵カードやタブレット端末を用いたコミュニケーション補助(AAC)が導入され、意思疎通のストレス軽減に貢献しています。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:アンジェルマン症候群は遺伝しやすい病気ですか?
A1:多くの場合、親からの遺伝ではなく、受胎時や初期発生における偶発的な突然変異や染色体の欠失によって起こります。ただし、刷り込みセンターの変異や家族性の遺伝子変異が関与している場合は再発リスクが異なるため、専門医による遺伝カウンセリングが推奨されます。
Q2:平均寿命はどれくらいですか?健康上の注意点は何ですか?
A2:身体的な平均寿命は健常者と変わらないとされています。ただし、重度のてんかん発作の管理や、側弯症の進行、誤嚥性肺炎、肥満といった二次的合併症に対する継続的な医療ケアと健康管理が不可欠です。
Q3:言語によるコミュニケーションが難しい場合、どのような支援がありますか?
A3:音声言語の習得は難しいケースが多いものの、サイン言語、絵カード交換システム(PECS)、ジェスチャー、専用の音声出力デバイスなどのAAC(補助代替コミュニケーション)を活用することで、周囲との豊かな意思疎通が可能になります。
アンジェルマン症候群は、重度の知的障害や運動失調、てんかん発作など多くの困難を伴う遺伝子疾患です。しかし、医学的な原因究明が進むとともに、遺伝子診断の精度向上や、早期からの理学療法、抗てんかん薬による適切な支持療法が確立されたことで、患者の生活の質は確実に向上しています。
今後は、UBE3A遺伝子の機能を回復させる遺伝子治療や分子標的薬の臨床研究などのさらなる発展が期待されています。正確な医学的知識を持ち、医療・福祉チームと密に連携しながら、患者一人ひとりの特性に寄り添った多面的なサポートを継続していくことが何よりも重要です。